Investigadores de la Universidad de Jena han desarrollado un método basado en inteligencia artificial que permite predecir los tiempos de retención con mayor precisión. De este modo, se pueden planificar mejor los análisis, incluso para nuevos sistemas y sustancias desconocidas. La herramienta está disponible para su descarga en línea.
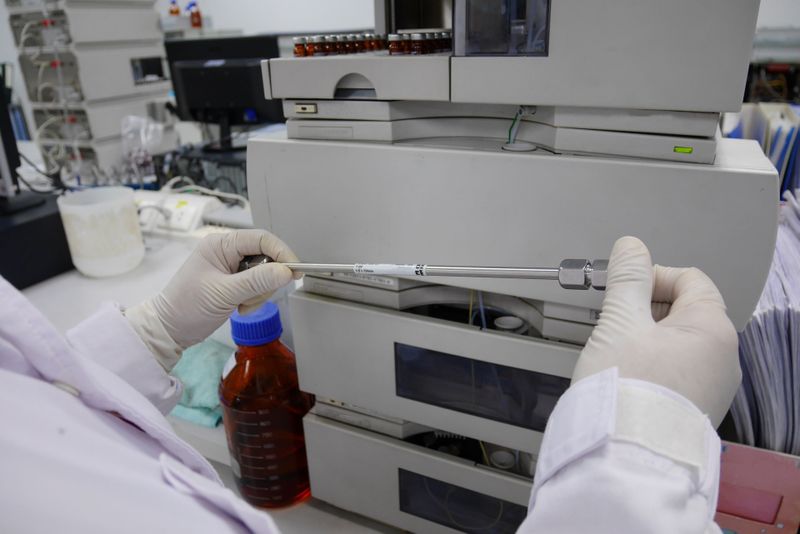
Predecir mejor los tiempos de retención: un nuevo modelo de IA podría ayudar. Al final de este artículo encontrarás el enlace al programa del grupo de investigación de Jena. (Imagen ilustrativa)
(Imagen: khaw – stock.adobe.com)
Ya sea en la búsqueda de principios activos, en el análisis medioambiental o en la metabolómica: en todas estas matrices biológicas complejas se trata de detectar las moléculas que contienen. Investigadores de la Universidad Friedrich Schiller de Jena, en colaboración con socios del Centro Helmholtz de Múnich y de la Universidad Técnica de Múnich, han desarrollado ahora un método basado en la inteligencia artificial para la cromatografía líquida que permite predecir con mayor fiabilidad los tiempos de retención de las moléculas pequeñas.
Precisamente en muestras biológicas como la sangre, el material celular o los cultivos bacterianos, la complejidad de la muestra suele suponer un obstáculo para un análisis preciso. Si bien hoy en día el ADN y las proteínas pueden analizarse relativamente bien con métodos consolidados, la diversidad de moléculas pequeñas —los denominados metabolitos— es especialmente amplia. Entre ellas se incluyen productos metabólicos, sustancias naturales, toxinas, productos de degradación y muchos fármacos.
«La dificultad radica en que los tiempos de retención dependen en gran medida de las condiciones experimentales: de la columna utilizada, el disolvente, el gradiente, el pH, la temperatura e incluso de cambios técnicos aparentemente insignificantes», afirma el bioinformático Prof. Dr. Sebastian Böcker, que ha dirigido el estudio. «Si, por ejemplo, se sustituye un tubo del aparato o si el nuevo es algo más largo que el anterior, los tiempos medidos pueden variar considerablemente».
Predicciones precisas también para los nuevos sistemas LC
Los modelos anteriores solían tener que entrenarse o reajustarse con datos procedentes precisamente del sistema de medición en el que posteriormente debían realizar predicciones. En la práctica, esto significa que los investigadores tendrían que medir primero numerosas sustancias patrón antes de poder utilizar el modelo de forma eficaz. Esto resulta laborioso, costoso y, para muchas aplicaciones, sencillamente imposible.
El nuevo enfoque del equipo de Böcker no se limita a un solo sistema, sino que permite realizar predicciones incluso para sistemas nuevos y moléculas desconocidas. El método se centra en el tipo de cromatografía líquida más utilizado, el modo de «fase inversa», y funciona en dos pasos:
En un primer paso, un modelo de aprendizaje automático calcula un «índice de orden de retención» para una molécula. Este índice no describe directamente un tiempo, sino la posición de una molécula en la secuencia esperada del orden de retención.
En un segundo paso, este índice se aplica a tiempos de retención concretos utilizando puntos de referencia menos conocidos.
Fleming Kretschmer, que trabajó en este procedimiento en el marco de su tesis doctoral y es coautor principal del artículo, ha tenido una participación decisiva en el desarrollo. «Un resultado clave de nuestro trabajo es que nuestro método supera a otros enfoques que, a diferencia del nuestro, deben entrenarse primero de forma laboriosa en el sistema de destino», destaca Kretschmer. «Por lo tanto, nuestro enfoque permite realizar predicciones precisas desde el primer momento, incluso para sistemas nuevos».
Ya está disponible en línea la herramienta para predecir el tiempo de retención
Este enfoque puede resultar útil en todos aquellos casos en los que se pretenda identificar moléculas pequeñas desconocidas. En la investigación sobre sustancias naturales, por ejemplo, los investigadores buscan sustancias procedentes de bacterias, hongos o plantas que puedan servir como nuevos antibióticos, medicamentos contra el cáncer o principios activos contra otras enfermedades. También en el análisis medioambiental, la química alimentaria o la investigación farmacéutica surge una y otra vez la misma pregunta: ¿qué contiene una muestra compleja? ¿Y se ajusta el tiempo de retención medido a la estructura química prevista?
La nueva herramienta, denominada «2-step» está disponible como aplicación web y como paquete de software. Según la valoración de los investigadores, este método podrá integrarse en el futuro en numerosos programas de análisis y, de este modo, ser utilizado automáticamente por los laboratorios que trabajan con cromatografía líquida y espectrometría de masas.
Última actualización: 22/09/2026
Para nosotros es una cuestión de principio tratar sus datos personales de forma responsable. Si recopilamos datos personales suyos, los tratamos de conformidad con la normativa vigente en materia de protección de datos. Encontrará información detallada en nuestra Política de privacidad.
Consentimiento para el uso de datos con fines publicitarios
Doy mi consentimiento a que Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg, incluidas todas las empresas asociadas a los efectos de los art. 15 ss de la Ley alemana de Sociedades Anónimas (AktG) (en lo sucesivo: Vogel Communications Group), utilice mi dirección de correo electrónico para enviarme boletines informativos. Puede consultar una lists de las empresas asociadas en cada caso en aquí .
El contenido de los boletines informativos abarca productos y servicios de todas las empresas mencionadas anteriormente, entre los que se incluyen, por ejemplo, revistas y libros especializados, eventos y ferias, así como productos y servicios relacionados con eventos, ofertas de medios impresos y digitales y otros servicios como otros boletines informativos (editoriales), concursos, campañas de captación de clientes potenciales, estudios de mercado en el ámbito online y offline, portales web especializados y ofertas de formación en línea. Cuando se haya recopilado mi número de teléfono particular, este podrá ser utilizado para enviarme ofertas de los mencionados productos y servicios de las empresas antes mencionadas, así como para realizar estudios de mercado.
Mi consentimiento abarca además el tratamiento de mi dirección de correo electrónico y mi número de teléfono para la sincronización de datos con fines de marketing con socios publicitarios seleccionados, como p. ej. LinkedIN, Google y Meta. Para ello el grupo Vogel Communications Group podrá transmitir los datos mencionados de manera cifrada (mediante hash) a socios publicitarios que utilizarán entonces estos datos para poder comprobar si yo también estoy dado de alta en los portales publicitarios mencionados. El grupo Vogel Communications Group utiliza esta función con fines de retargeting (upselling, venta cruzada y fidelización de cliente), de generación de las llamadas audiencias similares para la captación de nuevos clientes y como base de exclusión para campañas publicitarias en curso. Puedo obtener más información en el apartado «Sincronización de datos con fines de marketing” en la declaración de protección de datos.
En caso de que acceda a contenidos protegidos en los portales de Internet del Vogel Communications Group, incluidas las empresas asociadas a los efectos de los art. 15 ff de la Ley alemana de Sociedades Anónimas (AktG), deberé registrarme con datos adicionales para poder acceder a dichos contenidos. Como contrapartida por este acceso gratuito a contenidos editoriales, mis datos podrán utilizarse, en el sentido de este consentimiento, para los fines aquí mencionados. Esto no se aplica para la sincronización de datos con fines de marketing.
Derecho a revocación
Soy consciente de que puedo revocar este consentimiento en cualquier momento con efecto futuro. Mi revocación no afecta a la legalidad del tratamiento realizado sobre la base de mi consentimiento hasta el momento de la revocación. Para declarar mi revocación tengo la posibilidad de hacerlo usando el formulario de contacto que me puedo bajar en https://contact.vogel.de/es. Si ya no deseo recibir alguno de los boletines informativos a los que me haya suscrito, también puedo hacer clic en el enlace para darse de baja que aparece al final de cada boletín. Encontraré más información sobre mi derecho de revocación y su ejercicio, así como sobre las consecuencias de mi revocación, en la Política de privacidad, sección Boletín informativo.